


A síndrome de Netherton (SN; OMIM #256500) é doença autossômica recessiva rara causada por variantes patogênicas no gene SPINK5, que codifica o inibidor relacionado ao tipo Kazal linfoepitelial (LEKTI), proteína essencial para a integridade da barreira epidérmica.1 A perda da função do LEKTI resulta em atividade proteolítica desregulada e na tríade característica de eritrodermia ictiosiforme congênita, tricorrexe invaginata e diátese atópica grave. Embora o dupilumabe tenha demonstrado potencial terapêutico na SN, relata‐se um caso de SN grave e resistente ao dupilumabe associado a nova variante do SPINK5, c.575A>G (p.Asn192Ser).2
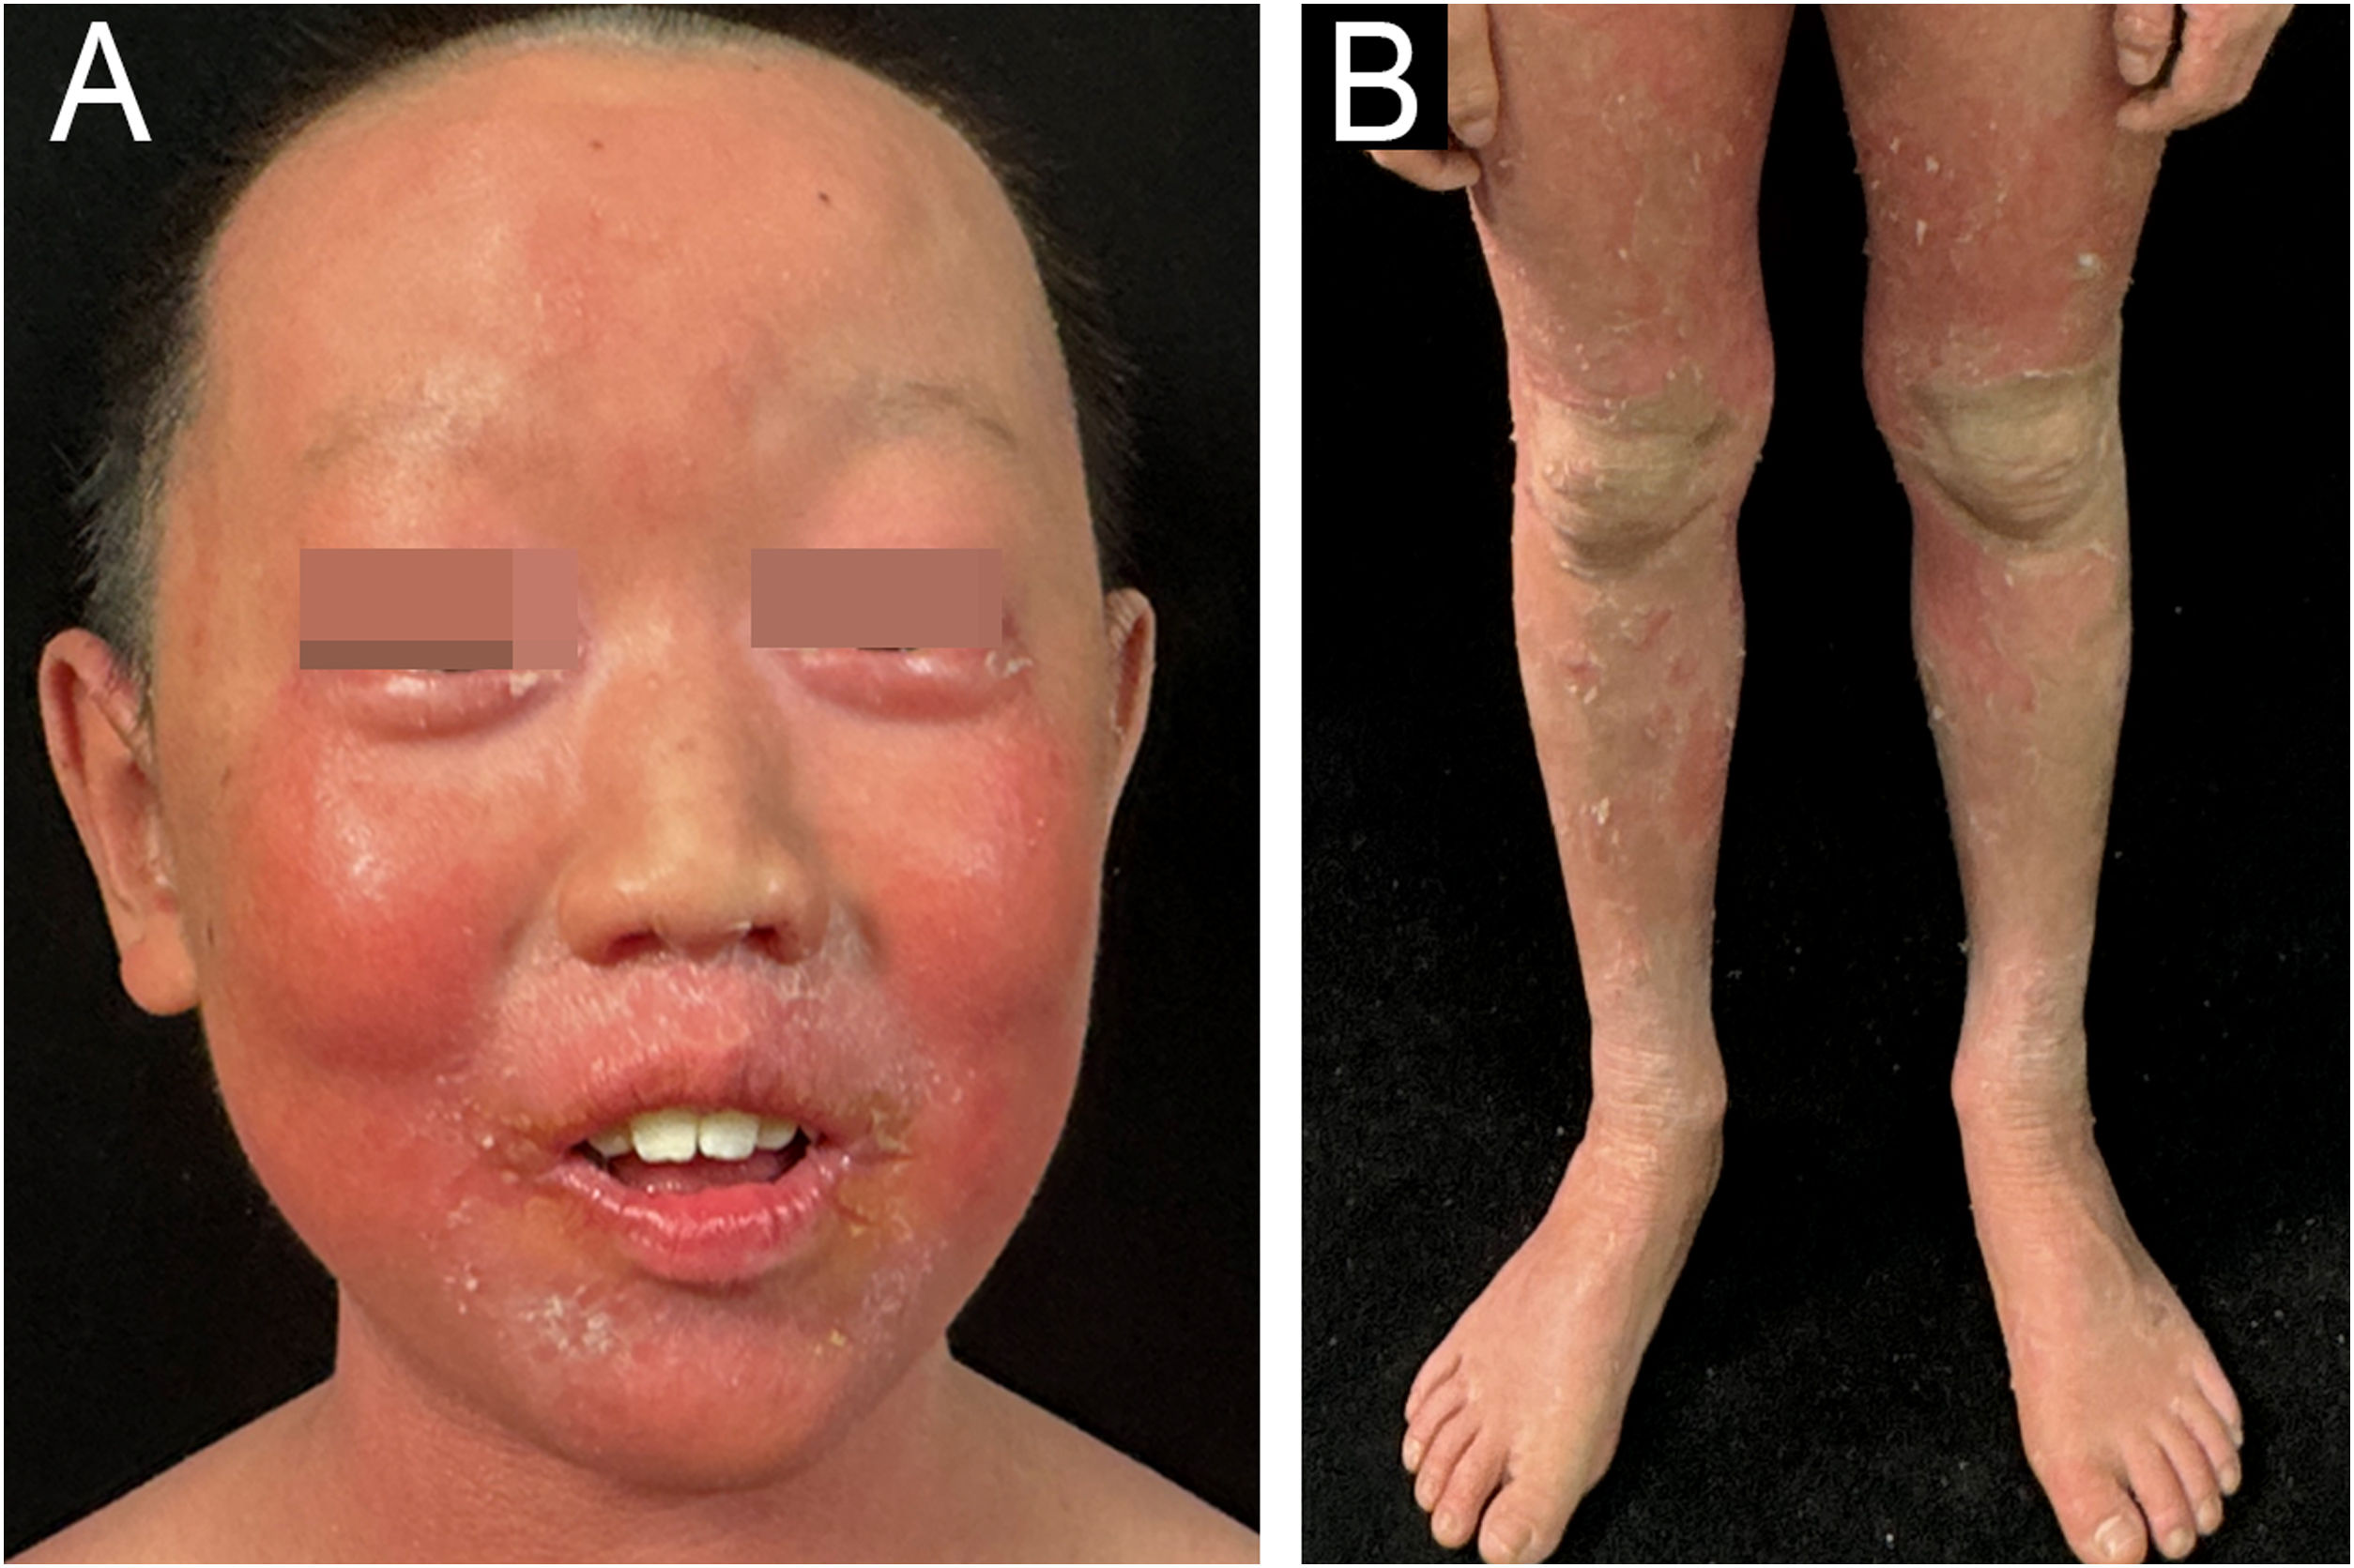
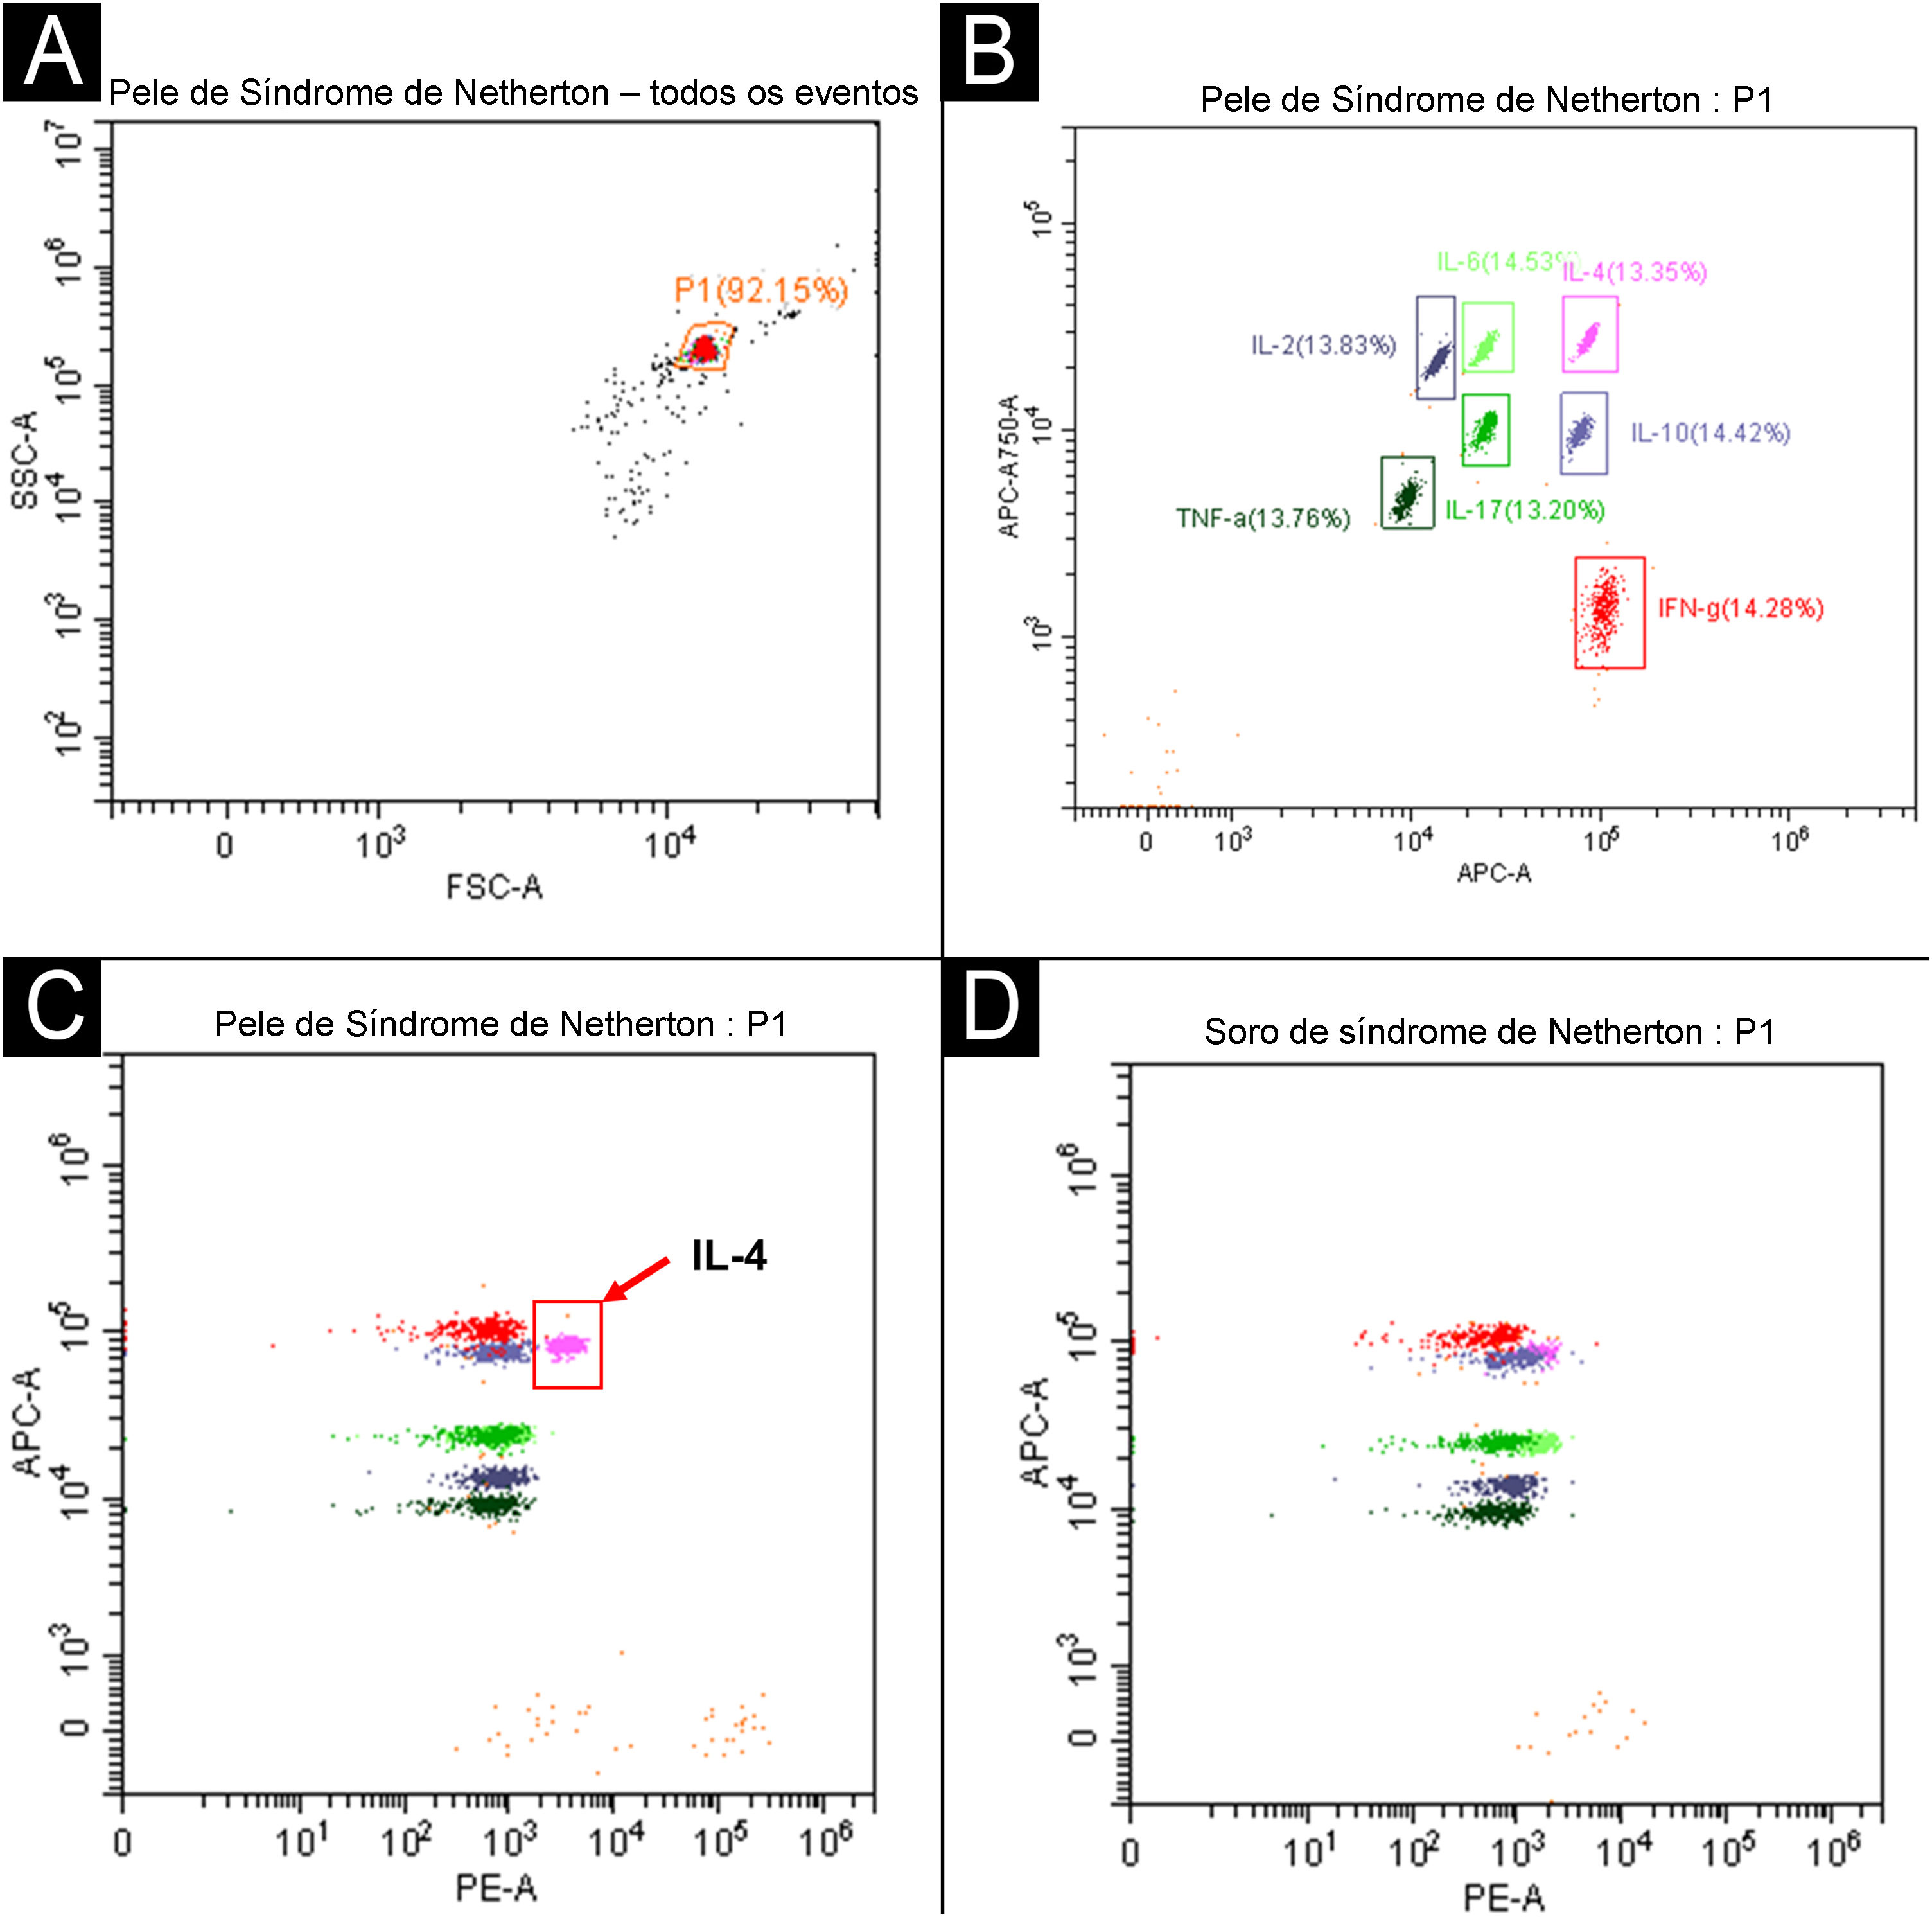
Um menino chinês de 11 anos apresentou histórico de eritrodermia generalizada e descamação ao longo da vida. Ele havia sido repetidamente diagnosticado erroneamente com eczema infectado ou psoríase pustulosa, apresentando resposta mínima às terapias convencionais. O exame físico revelou baixa estatura (altura de 130cm,–2,2 DPE) com desenvolvimento cognitivo normal. A avaliação dermatológica demonstrou eritema difuso com descamação fina a lamelar na cabeça, face, tronco e membros, com rarefação capilar no couro cabeludo (fig. 1A–B). A dermatoscopia revelou dilatação vascular pontilhada, escamas dispersas e tricorrexe invaginata (fig. 2A–B). O exame histopatológico revelou hiperceratose, acantose e infiltração linfocítica perivascular superficial (fig. 2C). A avaliação imunológica mostrou níveis séricos de IgE marcadamente elevados (> 2500 UI/mL), com positividade para IgE específica para múltiplos alérgenos alimentares. Notavelmente, apenas a IL‐4 estava marcadamente elevada na pele lesional (71,33 pg/mg), enquanto outras citocinas importantes – incluindo IL‐2, IL‐6, IL‐10, IL‐17, TNF‐α e IFN‐γ – permaneceram dentro dos limites normais tanto na lesão quanto no soro (fig. 3).


Achados dermatoscópicos e histopatológicos. (A) Dermatoscopia mostrando dilatação vascular pontilhada e escamas dispersas. (B) Tricoscopia com tricorrexe invaginata (“cabelo de bambu”) no couro cabeludo. (C) Exame histopatológico revelando hiperceratose, acantose e infiltração linfocítica perivascular superficial (Hematoxilina & eosina, 200×).

A análise do perfil de citocinas revela elevação tecido‐específica de IL‐4 em lesões cutâneas do paciente. Esquema da estratégia de gating para análise de citocinas em microesferas. (A‐B) A população de microesferas alvo (P1) foi selecionada com base na dispersão frontal e lateral (FSC‐A/SSC‐A). (B) Dentro da população P1, sete subconjuntos distintos de microesferas foram diferenciados pelos sinais de APC‐A e APC‐A750‐A, cada um correspondendo a uma citocina específica para detecção (IL‐2, IL‐4, IL‐6, IL‐10, IL‐17, TNF‐α e IFN‐γ); a quantificação de cada citocina foi realizada por meio do canal de fluorescência PE. (C) Elevação seletiva de IL‐4 na pele lesionada (71,33 pg/mg, indicada por uma seta vermelha) em comparação com os níveis de referência normais, enquanto outras citocinas importantes – incluindo IL‐2, IL‐6, IL‐10, IL‐17, TNF‐α e IFN‐γ – estavam dentro dos limites normais. (D) Todas as concentrações de citocinas no sangue periférico estavam dentro da faixa normal. Os níveis de citocinas foram quantificados por citometria de fluxo usando um ensaio de microesferas comercial (Microtech Biotech Co., Ltd.) e analisados com o software BD FCAP Array.
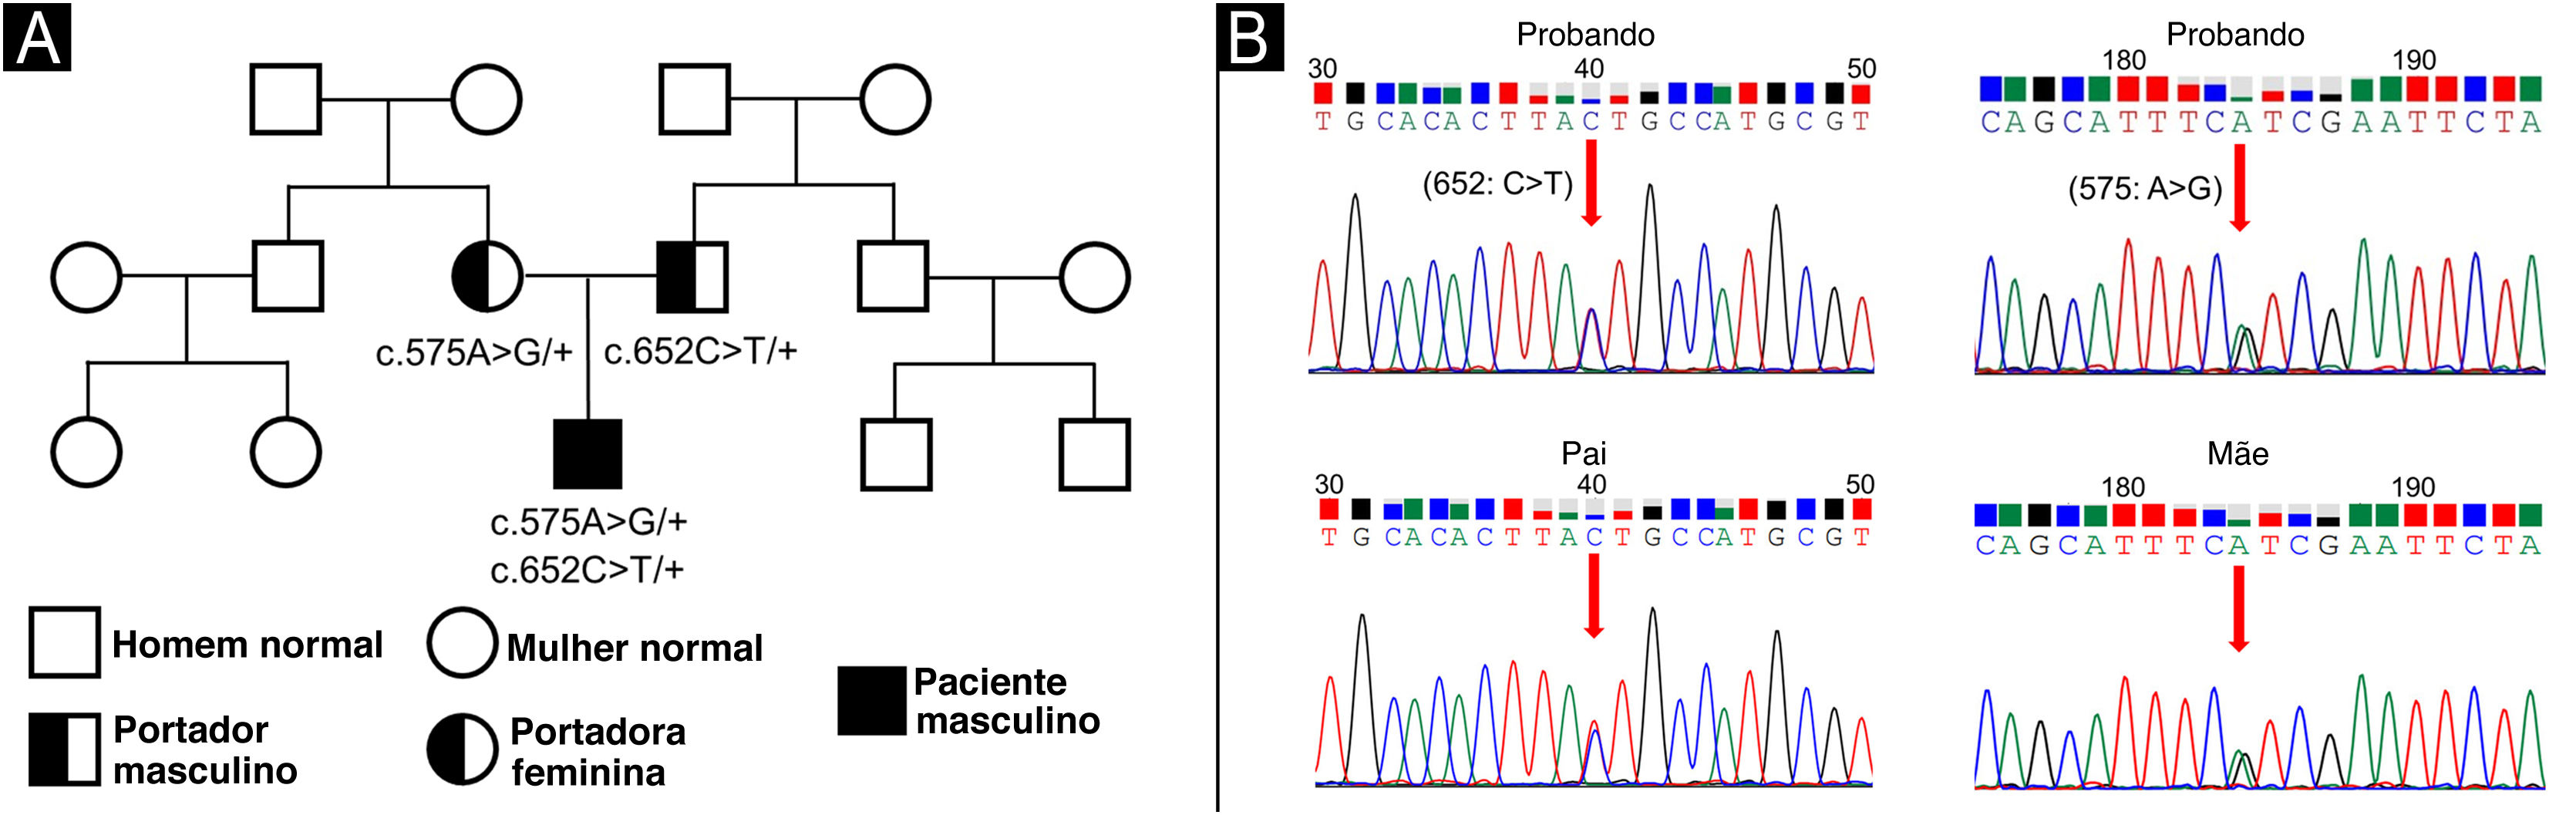
O sequenciamento completo do exoma identificou duas variantes de SPINK5: uma mutação nonsense patogênica previamente relatada, c.652C>T (p.Arg218*),3 e uma nova variante missense, c.575A>G (p.Asn192Ser). O sequenciamento de Sanger e a análise de segregação familiar confirmaram que as variantes estavam em trans, consistente com genótipo heterozigoto composto (fig. 4A–B). A nova variante estava ausente em bancos de dados populacionais (gnomAD, LOVD) e foi prevista como deletéria por múltiplas ferramentas in silico (SIFT: deletéria; PolyPhen‐2: provavelmente prejudicial; escore CADD: 33, entre os 0,1% das variantes deletérias previstas). De acordo com as diretrizes do American College of Medical Genetics and Genomics/Association for Molecular Pathology (ACMG/AMP), foi classificada como “provavelmente patogênica” (PM2, PM3, PP3). Que seja de conhecimento dos autores, este é o primeiro relato dessa variante na SN.

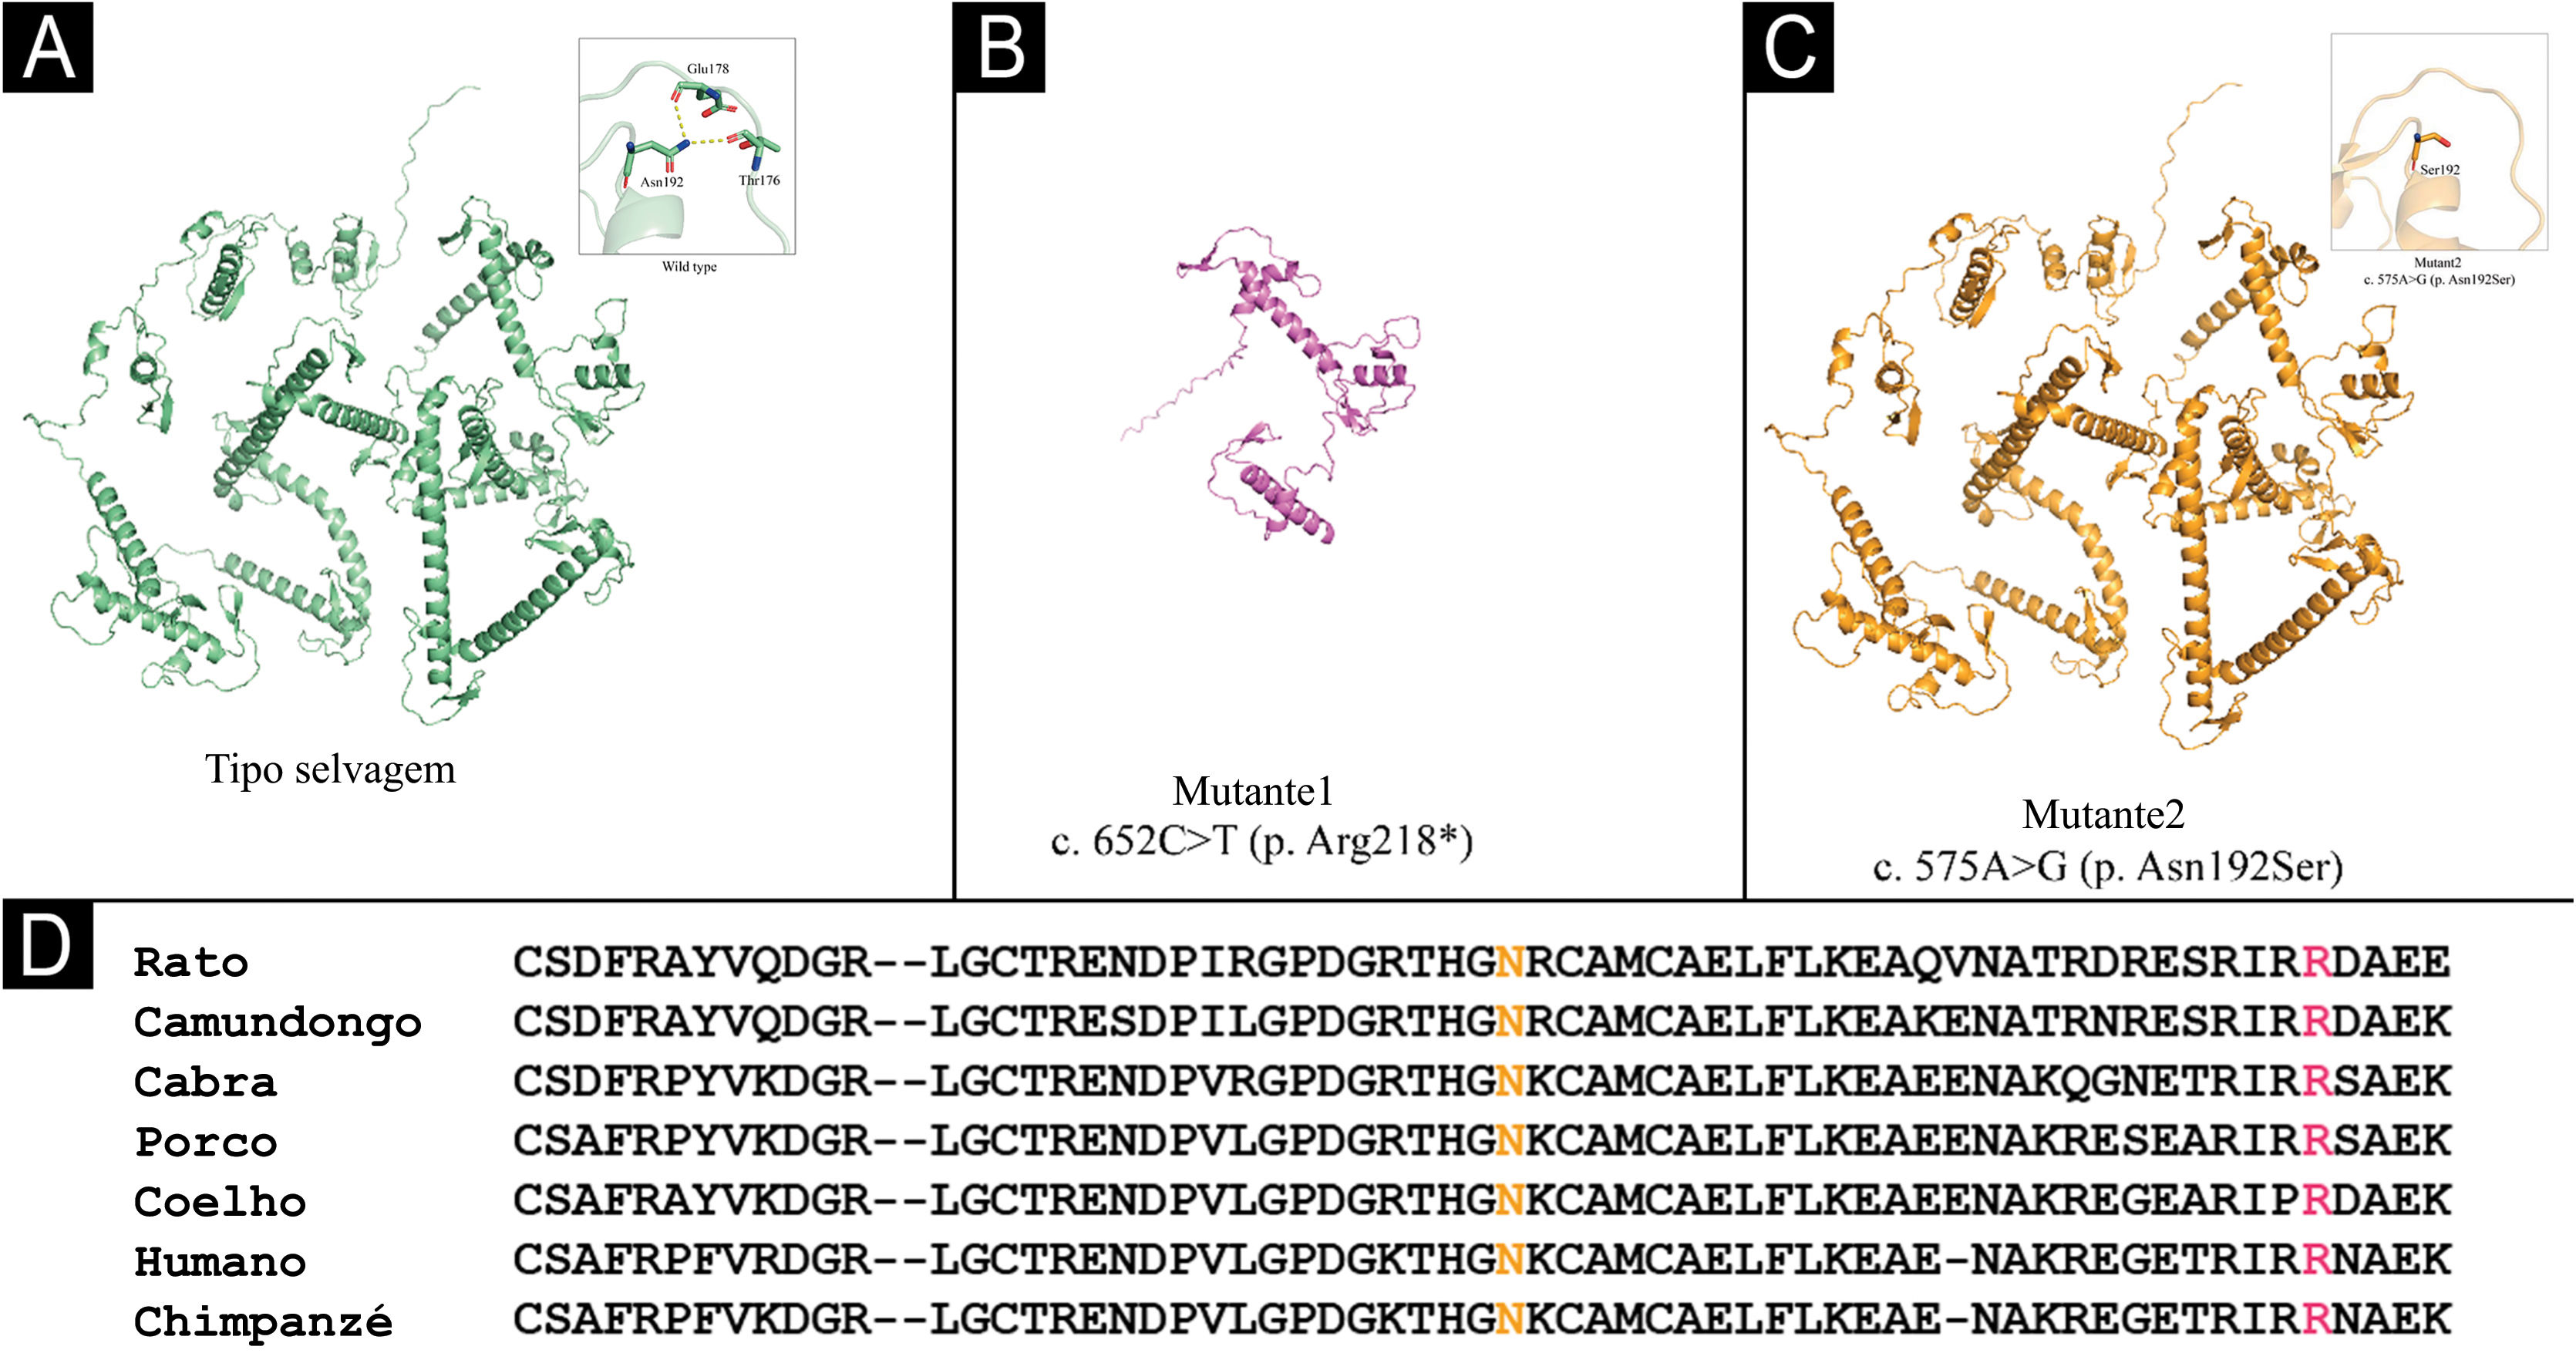
Para explorar ainda mais o impacto funcional dessas variantes, foi realizada a modelagem estrutural de LEKTI selvagem e mutante usando o AlphaFold3.4 Os resultados revelaram que a mutação nonsense p.Arg218* introduz terminação prematura que trunca o domínio C‐terminal, provavelmente levando à perda completa da função da proteína (fig. 5A–B). Em contraste, a mutação missense p.Asn192Ser não altera marcadamente a conformação geral, mas interrompe localmente ligações de hidrogênio importantes dentro de uma região de alça, comprometendo potencialmente a estabilidade estrutural (fig. 5C). O alinhamento de múltiplas sequências mostrou, ainda, que ambos os resíduos são altamente conservados entre as espécies (fig. 5D), ressaltando seus papéis críticos na manutenção da integridade e função de LEKTI.

Modelagem estrutural e conservação evolutiva de variantes de SPINK5. (A) Estrutura da proteína LEKTI do tipo selvagem com conformação de alça intacta (inserção). (B) A mutação de truncamento p.Arg218* resulta na perda do domínio C‐terminal, sugerindo perda completa ou grave da função da proteína. (C) A mutação missense p.Asn192Ser interrompe as ligações de hidrogênio locais em uma região de alça (linhas tracejadas em vermelho no detalhe), comprometendo potencialmente a estabilidade estrutural. (D) O alinhamento de sequências entre espécies mostra alta conservação de Arg218 e Asn192, indicando seus papéis críticos na manutenção da estrutura e função de LEKTI.
Como antagonista do receptor α da IL‐4, o dupilumabe tem sido repetidamente relatado como eficaz na melhora da SN por meio da supressão da inflamação mediada por Th2 e da melhora da homeostase do microbioma cutâneo.5,6 Apesar do fenótipo atópico pronunciado do paciente e da IgE sérica marcadamente elevada, cinco doses de dupilumabe (300mg cada) produziram melhora mínima no eritema ou prurido, com agravamento da inflamação facial. Essa falta de eficácia clínica, apesar da elevação da IL‐4 específica do tecido, ressalta a heterogeneidade imunológica da SN. Embora a SN seja tradicionalmente considerada doença polarizada para Th2, evidências emergentes indicam que o subtipo eritrodérmico exibe atividade aumentada de interferon tipo I, com as vias IL‐17, IL‐23 e IL‐36 também implicadas em sua patogênese.7,8 Embora uma ligação causal direta entre as variantes de SPINK5 e a resistência ao dupilumabe não possa ser definitivamente estabelecida, as correlações genótipo‐fenótipo são bem reconhecidas, com mutações na extremidade 5’ frequentemente associadas a manifestações clínicas mais graves.9,10 Neste paciente, ambas variantes se localizam na região 5’, provavelmente resultando em deficiência profunda de LEKTI e ruptura da barreira epidérmica. Propõe‐se que esse defeito upstream sustente a inflamação por meio da exposição persistente ao antígeno e da ativação imune inata, minando assim a eficácia da terapia direcionada a Th2 e explicando a eritrodermia refratária observada.
Em resumo, foi identificada e caracterizada uma nova variante do gene SPINK5, c.575A>G (p.Asn192Ser), elevando sua classificação de significado incerto para “provavelmente patogênica” com base nos critérios da ACMG/AMP. Além de ampliar o espectro mutacional da SN, este caso de SN resistente ao dupilumabe ressalta a importância da integração da análise genética, da avaliação do subtipo clínico e do perfil de citocinas para orientar a terapia personalizada. É importante ressaltar que características atópicas clássicas (p. ex., IgE elevada) não predizem necessariamente a resposta à terapia direcionada a Th2. Para pacientes com SN eritrodérmica grave e mutações na região 5’ do gene SPINK5, o direcionamento isolado da via IL‐4/IL‐13 pode apresentar benefício limitado, mesmo com histórico atópico acentuado.
ORCID IDChangchun Wang: 0009‐0005‐8305‐2117
Qian Jiang: 0000‐0002‐4012‐1806
Ruili Jiang: 0009‐0007‐2069‐4360
ZiLu Qu: 0000‐0003‐2694‐7158
Liuqing Chen: 0000‐0002‐8398‐4652
Suporte financeiroEsta pesquisa recebeu apoio financeiro do Hubei Provincial Key Research and Development Projects (2023BCB132).
Contribuição dos autoresQingyuan Zhou: Realizou os experimentos e a análise de dados, e escreveu o manuscrito.
Changchun Wang: Realizou os experimentos e a análise de dados, e escreveu o manuscrito.
Qian Jiang: Revisão crítica do conteúdo intelectual importante.
Ruili Jiang: Revisão crítica do conteúdo intelectual importante.
Zilu Qu: Concepção do estudo e projetou os experimentos; revisou criticamente o manuscrito.
Liuqing Chen: Concepção do estudo e projetou os experimentos; revisou criticamente o manuscrito.
Disponibilidade de dados de pesquisaNão se aplica.
Conflito de interessesNenhum.
EditorHiram Larangeira de Almeida Jr.
AgradecimentosTodos os procedimentos realizados neste estudo envolvendo participantes humanos foram conduzidos de acordo com as leis e diretrizes institucionais pertinentes. O estudo foi revisado e aprovado pelo Comitê de Ética em Pesquisa do Wuhan No.1 Hospital (Aprovação n° [2023]53‐1). O consentimento livre e esclarecido por escrito foi obtido dos responsáveis legais do paciente. Os direitos de privacidade do paciente foram respeitados.
Como citar este artigo: Zhou QY, Wang CC, Jiang Q, Jiang RL, Qu ZL, Chen LQ. Dupilumab‐resistant Netherton syndrome associated with a novel SPINK5 variant: c.575A>G (p.Asn192Ser). An Bras Dermatol. 2026;101:501348.
Trabalho realizado no Departamento de Dermatologia, Wuhan Hospital of Traditional Chinese and Western Medicine, Tongji Medical College, Huazhong University of Science and Technology, Wuhan, China. As investigações laboratoriais foram conduzidas no Hubei Province Key Laboratory of Skin Infection and Immunity, Wuhan, China.

articles
